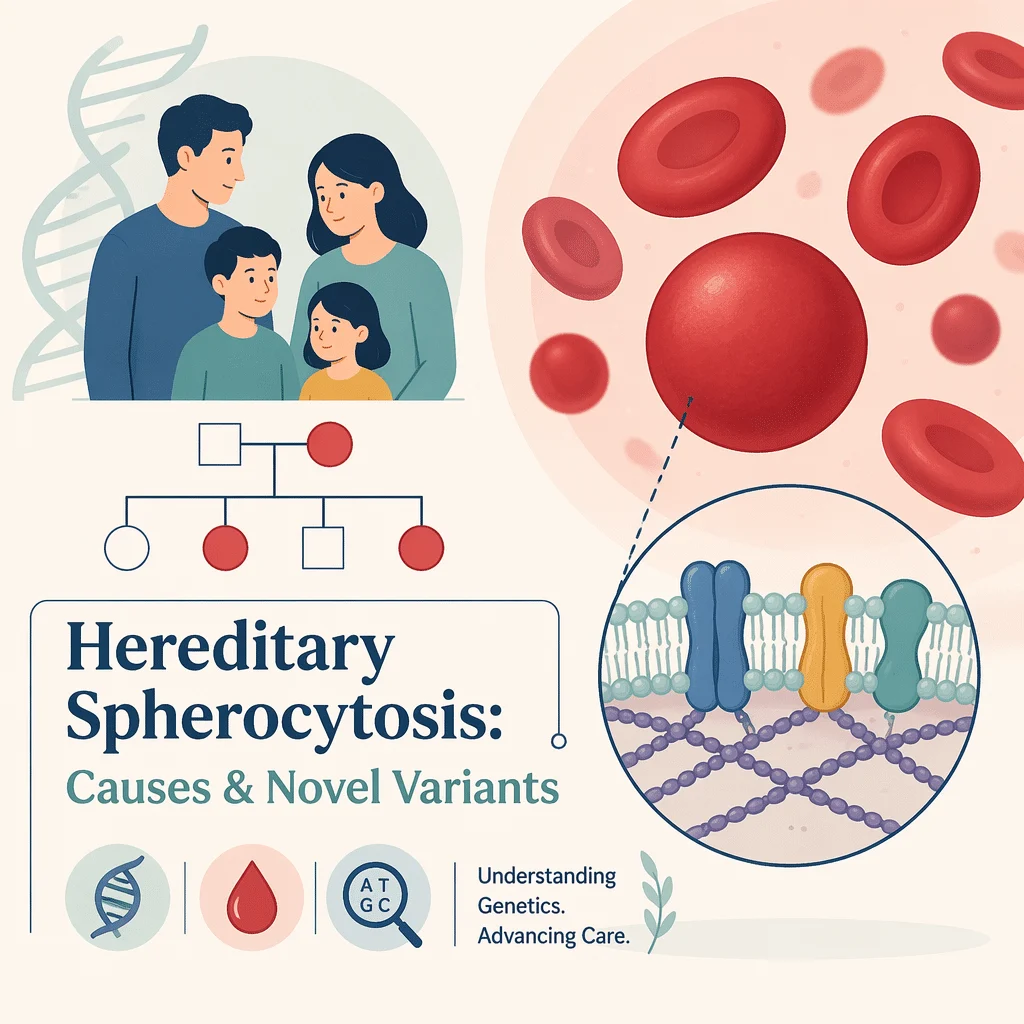
Hereditær sfærocytose er en arvelig blodsygdom, hvor de røde blodlegemer mister deres normale fleksible, skiveformede form og bliver til små kugler, der nedbrydes for tidligt. Denne tidlige nedbrydning, kaldet hæmolyse, fører til en langvarig form for anæmi, gulfarvning af hud og øjne (gulsot) og en forstørret milt. Det er den hyppigste arvelige årsag til hæmolytisk anæmi hos personer med nordeuropæisk baggrund. I denne artikel kan du læse om, hvad hereditær sfærocytose er, hvad der forårsager den, hvordan læger diagnosticerer den via blodprøver, hvordan den behandles, og hvad nyere forskning i nye genvarianter betyder for patienter og familier.
Hvad er hereditær sfærocytose?
Hereditær sfærocytose er en tilstand, der påvirker de røde blodlegemers membran – den fleksible ydre væg, der gør det muligt for hver celle at bøje sig og presse sig igennem smalle blodkar. Ved denne sygdom er de proteiner, der holder membranen sammen, defekte, så cellen ikke kan bevare sin sædvanlige fladtrykte, donutlignende form. I stedet bliver den til en stiv kugle, kaldet en sfærocyt.
Disse kugler er skrøbelige og passerer ikke let gennem milten – det organ, der filtrerer gamle eller beskadigede blodlegemer. Milten fanger og ødelægger sfærocytter hurtigere, end knoglemarven kan erstatte dem. Resultatet er mangel på røde blodlegemer og en ophobning af deres nedbrydningsprodukter. Hereditær sfærocytose rammer cirka 1 ud af 2.000 personer med nordeuropæisk baggrund, og den kan opstå i alle aldre – fra nyfødte til voksne med mildere former.
Hvad forårsager hereditær sfærocytose?
Hereditær sfærocytose skyldes ændringer (varianter) i gener, der indeholder instruktionerne for de røde blodlegemers membranproteiner. Mindst fem gener er involveret: ANK1, SPTB, SPTA1, SLC4A1 og EPB42. Tilsammen danner de proteiner med navne som ankyrin, spektrin, bånd 3 og protein 4.2. Når et af disse proteiner mangler eller er unormalt, mister membranen sin stabilitet, og cellen falder sammen til en kugle. Varianter i genet ANK1 tegner sig for cirka halvdelen af alle tilfælde.
Hvordan den nedarves
I cirka tre ud af fire familier nedarves hereditær sfærocytose i et autosomalt dominant mønster, hvilket betyder, at én ændret genkopi fra én forælder er nok til at forårsage tilstanden. Sjældnere følger den et autosomalt recessivt mønster, hvor et barn arver en ændret kopi fra hver forælder. Nogle mennesker er de første i deres familie til at blive ramt, fordi ændringen opstod hos dem selv. Da arvemønsteret har betydning for slægtninge, udvides testningen ofte til forældre, søskende og børn.
Symptomer og sværhedsgrad
Tegnene på hereditær sfærocytose skyldes to ting: for få røde blodlegemer og de nedbrydningsprodukter, disse celler efterlader. Almindelige tegn inkluderer træthed, bleghed, åndenød og hurtig puls, som er de sædvanlige symptomer på anæmi. Gulsot er hyppigt forekommende, især hos nyfødte, fordi et pigment kaldet bilirubin ophobes, når de røde blodlegemer nedbrydes. Mange mennesker udvikler en forstørret milt, og galdesten er almindelige, fordi overskydende bilirubin kan danne hårde aflejringer i galdeblæren.
Hereditær sfærocytose varierer meget fra person til person. Læger beskriver fire overordnede former baseret på sværhedsgrad, som er opsummeret nedenfor.
| Form | Omtrentlig andel af tilfælde | Hvad det typisk ser ud som |
|---|---|---|
| Mild | 20–30% | Lille eller ingen anæmi; opdages sommetider først i voksenalderen |
| Moderat | 60–70% | Anæmi, gulsot og forstørret milt, ofte opdaget i barndommen; galdesten er hyppige |
| Moderat til svær | Cirka 10% | Alle moderate symptomer samt mere udtalt anæmi |
| Svær | 3–5% | Livstruende anæmi med behov for regelmæssige blodtransfusioner; udtalt forstørrelse af milten |
Hvordan hereditær sfærocytose diagnosticeres
Diagnosen stilles på baggrund af din personlige og familiære sygehistorie kombineret med en række blodprøver. Læger bestiller først en fuldstændig blodtælling for at bekræfte anæmi og lede efter tegn som en høj mean corpuscular hemoglobin concentration (MCHC), som er typisk for denne tilstand. Et perifert blodudsstrygningspræparat giver en specialist mulighed for at se sfærocytter under mikroskopet, og en retikulocyttælling viser, om knoglemarven frigiver ekstra unge røde blodlegemer som kompensation.
For at bekræfte, at røde blodlegemer nedbrydes, måler laboratoriet laktatdehydrogenase, kontrollerer bilirubin og tester blodproteinet haptoglobin. Specialiserede tests understøtter dernæst diagnosen: eosin-5-maleimid (EMA)-bindingstesten, den osmotiske fragilitetsprøve og den forsurende glycerolysetest vurderer alle, hvor let de røde blodlegemer bryder ned. Når resultaterne er uklare, eller der er behov for en præcis årsag, identificerer genetisk testning den nøjagtige variant.
| Test | Hvad den undersøger |
|---|---|
| Komplet blodtælling (CBC) | Om der er anæmi til stede, og om MCHC er forhøjet |
| Perifert blodudsstrygning | Om sfærocytter er synlige under mikroskopet |
| Retikulocyttal | Om knoglemarven producerer ekstra unge røde blodlegemer |
| Bilirubin, LDH og haptoglobin | Tegn på, at røde blodlegemer nedbrydes (hæmolyse) |
| EMA-bindingstest | Et flowcytometri-resultat, der stærkt tyder på tilstanden |
| Osmotisk fragilitet eller AGLT | Om røde blodlegemer sprænger lettere end normalt |
| Genetisk testning (NGS) | Den præcise genvariant, der er ansvarlig |
Behandling og håndtering
Der findes ingen kur mod hereditær sfærocytose, men tilstanden er meget håndterbar, og de fleste lever et fuldt og sundt liv. Behandlingen fokuserer på at støtte produktionen af røde blodlegemer, forebygge komplikationer og behandle dem hurtigt, når de opstår. Da knoglemarven arbejder på højtryk for at erstatte de tabte celler, forbruger den ekstra folat; af denne grund tager mange daglige folsyretilskud, særligt ved moderat eller svær sygdom.
Personer med mere svær anæmi kan have brug for blodtransfusioner, og nyfødte med udtalt gulsot kan modtage lysterapi (fototerapi) for at sænke bilirubinniveauet. Når ødelæggelsen af røde blodlegemer er svær, kan kirurger fjerne hele eller dele af milten – en operation kaldet splenektomi – som ofte reducerer anæmi, fordi milten er det sted, hvor sfærocytter nedbrydes. Splenektomi forbeholdes primært moderat til svær sygdom, da det at leve uden en milt øger den langsigtede risiko for alvorlig infektion; vaccination mod pneumokok, meningokok og Haemophilus influenzae inden operationen er afgørende.
Langtidsopfølgning holder også øje med galdesten og virkningerne af hyppige transfusioner. Nogle personer, der modtager regelmæssige transfusioner, udvikler jernoverskud, så læger kan bestille en komplet jernstatuspanel og, når det er nødvendigt, behandling for at fjerne overskydende jern.
Hvornår skal du kontakte en læge
Søg lægehjælp, hvis du eller dit barn har vedvarende træthed, bleghed, gulfarvning af øjne eller hud, eller smerter i den øvre del af maven, som kan tyde på galdesten. Et pludseligt energifald med tiltagende bleghed kan betyde en midlertidig standsning af produktionen af røde blodlegemer, som nogle gange udløses af en virusinfektion, og bør undersøges hurtigt. Enhver med en familiehistorie med hereditær sfærocytose eller uforklaret kronisk anæmi bør nævne det, da det vejleder testningen.
Seneste videnskabelige fremskridt
Forskning i de seneste år har gjort hereditær sfærocytose lettere at bekræfte og forstå. To temaer skiller sig ud, og begge er gode nyheder for patienter.
For det første bliver diagnosen mere præcis. Et overblik fra 2025 over, hvordan tilstanden identificeres, beskriver, hvordan moderne blodcelleanalysatorer nu automatisk markerer subtile tegn, og hvordan EMA-bindingstesten og genetisk sekventering i stigende grad arbejder side om side (Polizzi et al., Int J Lab Hematol, 2025). Hvad det betyder for dig: et klarere svar fra en simpel blodprøve, ofte uden de langsommere og mere besværlige undersøgelser fra tidligere.
For det andet vokser kataloget over kendte genvarianter fortsat. Næste generations sekventering – en teknik, der aflæser stavemåden af mange gener på én gang – afdækker løbende ændringer, der aldrig er beskrevet før; en rapport fra 2024 identificerede for eksempel en helt ny variant i SPTB-genet (Wang et al., BMC Med Genomics, 2024). Hvad det betyder for dig: selv når ældre undersøgelser ikke giver et klart svar, kan genetisk testning fastslå den præcise årsag, bekræfte en diagnose, der går i familien, og hjælpe lægerne med at vurdere, hvor mild eller alvorlig tilstanden sandsynligvis vil blive. Disse resultater indsamles stadig i større patientgrupper, så sammenhængen mellem genotype og fænotype forventes at blive skarpere i de kommende år.
Ordliste
| Begreb | Definition |
|---|---|
| Sfærocyt | En rød blodcelle, der er blevet kugleformet i stedet for en fleksibel skive, hvilket gør den skrøbelig. |
| Hæmolyse | Nedbrydning af røde blodlegemer hurtigere, end kroppen kan erstatte dem. |
| Hæmolytisk anæmi | Mangel på røde blodceller forårsaget af deres tidlige nedbrydning. |
| Retikulocyt | En ung rød blodcelle, der netop er frigivet fra knoglemarven. |
| Splenomegali | En forstørret milt. |
| Splenektomi | Operation til fjernelse af hele eller dele af milten. |
| EMA-bindingstest | En flowcytometri-blodprøve, der bruges til at bekræfte arvelig sfærocytose. |
| Osmotisk fragilitetsprøve | En test af, hvor let røde blodlegemer sprænger i en fortyndet opløsning. |
| Bilirubin | Et gult pigment, der frigives, når røde blodlegemer nedbrydes; høje niveauer forårsager gulsot. |
| MCHC | Middel korpuskulær hæmoglobinkoncentration, en CBC-værdi, der ofte er forhøjet ved denne tilstand. |
Ofte stillede spørgsmål
Er arvelig sfærocytose alvorlig?
For de fleste er det ikke tilfældet. Størstedelen har mild eller moderat sygdom og en normal forventet levetid med simpel overvågning. Et lille mindretal har svær anæmi, der kræver regelmæssige blodtransfusioner eller operation. Selv i disse tilfælde findes der effektive behandlinger, og resultaterne er generelt gode med korrekt opfølgning.
Er arvelig sfærocytose en form for kræft?
Nej. Det er en godartet, arvelig lidelse i de røde blodlegemers membran. Det er ikke kræft og udvikler sig ikke til kræft. Den anæmi, det forårsager, skyldes, at røde blodlegemer nedbrydes for hurtigt – ikke nogen form for ondartet vækst i blodet eller knoglemarven.
Vil mine børn arve arvelig sfærocytose?
Det afhænger af arvemønsteret i din familie. Ved den almindelige autosomalt dominante form har hvert barn af en ramt forælder ca. 50% chance for at arve tilstanden. Ved den sjældnere recessive form skal begge forældre videregive et ændret gen. En genetisk rådgiver kan forklare den specifikke risiko for din familie og de tilgængelige testmuligheder.
Hjælper folinsyre mod arvelig sfærocytose?
Ja, det kan være en hjælp. Fordi knoglemarven producerer røde blodlegemer hurtigere end normalt, forbruger den mere folat. Folinsyretilskud erstatter det, der bruges, og understøtter en sund produktion af røde blodlegemer – det er derfor, læger ofte anbefaler dem, især ved moderat eller svær sygdom. Følg altid din egen læges råd om dosering.
Er splenektomi altid nødvendig?
Nej. Fjernelse af milten er primært forbeholdt moderate til svære tilfælde, hvor anæmi i væsentlig grad påvirker dagliglivet. Mange har aldrig brug for det. Da milten hjælper med at bekæmpe infektioner, afvejes fordelene mod en livslang øget infektionsrisiko, og vaccinationer gives på forhånd.
Hvad er den forventede levetid ved arvelig sfærocytose?
De fleste med arvelig sfærocytose har en normal forventet levetid og livskvalitet. Med regelmæssige kontroller, folattilskud efter behov og hurtig behandling af komplikationer som galdesten er den langsigtede prognose generelt meget god.
Kilder
- MedlinePlus Genetics (NIH/NLM): Hereditary spherocytosis
- Cleveland Clinic: Hereditær sfærocytose
- StatPearls (NCBI Bookshelf): Hereditær sfærocytose
- Polizzi A, et al. Oversigt over diagnostik af hereditær sfærocytose. Int J Lab Hematol, 2025
- Wang Y, et al. En ny variant i SPTB-genet som årsag til hereditær sfærocytose. BMC Med Genomics, 2024
Videre læsning
- Normalværdier for blodprøver
- Unormale blodprøveresultater
- En komplet blodprøvepakke
- CBC versus CMP blodprøver
- Blodprøven for leukæmi
Forstå dine laboratoriesvar med AI DiagMe
Få dine resultater forklaret på få minutter
Hvis en blodprøve har vist tegn på anæmi eller nedbrydning af røde blodlegemer, er det en god idé at forstå, hvad de enkelte værdier betyder, inden du møder op til din læge. AI DiagMe læser dine laboratorieresultater — en komplet blodtælling, retikulocyttal, bilirubin, LDH eller haptoglobin — og omsætter dem til en klar og letlæselig forklaring. Det er udviklet til at hjælpe dig med at forstå dine resultater og forberede bedre spørgsmål til din læge; det stiller ikke diagnoser og erstatter ikke dit behandlingsteam.