


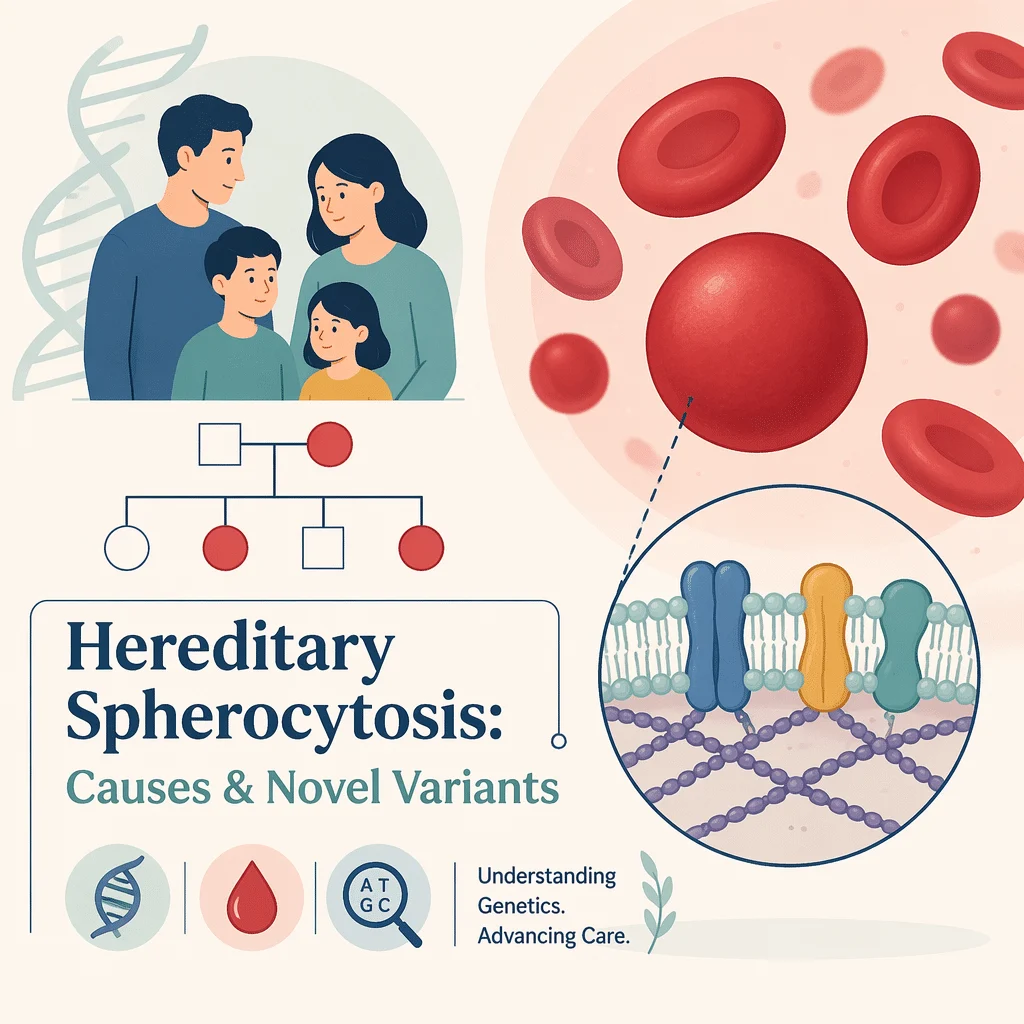
Hereditární sférocytóza je dědičné krevní onemocnění, při kterém červené krvinky ztrácejí svůj normální pružný diskový tvar a stávají se malými kuličkami, které se příliš brzy rozpadají. Tento předčasný rozpad, nazývaný hemolýza, vede k dlouhotrvající formě anémie, žloutnutí kůže a očí (žloutenka) a zvětšení sleziny. Jde o nejčastější dědičnou příčinu hemolytické anémie u lidí severozápadoevropského původu. V tomto článku se dozvíte, co hereditární sférocytóza je, co ji způsobuje, jak ji lékaři diagnostikují pomocí krevních testů, jak se léčí a co nejnovější výzkum nových genových variant znamená pro pacienty a jejich rodiny.
Co je hereditární sférocytóza?
Hereditární sférocytóza je onemocnění membrány červených krvinek – pružné vnější stěny, která každé buňce umožňuje ohýbat se a protlačovat úzkými cévami. Při tomto onemocnění jsou bílkoviny, které tuto membránu drží pohromadě, vadné, a buňka proto nedokáže udržet svůj obvyklý zploštělý, prstencovitý tvar. Místo toho se stává tuhá kulička, označovaná jako sférocyt.
Tyto kuličky jsou křehké a snadno neprocházejí slezinou – orgánem, který filtruje staré nebo poškozené krvinky. Slezina zachycuje a ničí sférocyty rychleji, než je kostní dřeň dokáže nahradit. Výsledkem je nedostatek červených krvinek a hromadění produktů jejich rozpadu. Hereditární sférocytóza postihuje přibližně 1 z 2 000 lidí severozápadoevropského původu a může se projevit v jakémkoli věku – od novorozenců až po dospělé s mírnějšími formami.
Co způsobuje hereditární sférocytózu?
Hereditární sférocytóza je způsobena změnami (variantami) v genech, které nesou instrukce pro bílkoviny membrány červených krvinek. Zapojeno je nejméně pět genů: ANK1, SPTB, SPTA1, SLC4A1 a EPB42. Společně kódují bílkoviny jako ankyrin, spektrin, band 3 a protein 4.2. Pokud některá z těchto bílkovin chybí nebo je abnormální, membrána ztrácí stabilitu a buňka se smrskne do kuličky. Varianty v genu ANK1 tvoří přibližně polovinu všech případů.
Způsob dědičnosti
Přibližně ve třech ze čtyř rodin se dědičná sférocytóza přenáší autozomálně dominantním způsobem, což znamená, že k rozvoji onemocnění stačí jediná změněná kopie genu od jednoho rodiče. Méně často se řídí autozomálně recesivním vzorem, kdy dítě zdědí změněnou kopii od každého z rodičů. Někteří lidé jsou v rodině postiženi jako první, protože změna u nich vznikla nově. Protože způsob dědičnosti je důležitý pro příbuzné, testování se často rozšiřuje na rodiče, sourozence a děti.
Příznaky a závažnost onemocnění
Projevy dědičné sférocytózy mají dvě příčiny: příliš málo červených krvinek a produkty jejich rozpadu. Mezi běžné příznaky patří únava, bledost, dušnost a zrychlený tep – tedy typické příznaky chudokrevnosti. Časté je žloutnutí kůže (žloutenka), zejména u novorozenců, protože při rozpadu červených krvinek se hromadí barvivo zvané bilirubin. U mnoha lidí dochází ke zvětšení sleziny a žlučové kameny jsou časté, protože nadbytek bilirubinu může v žlučníku tvořit tuhé usazeniny.
Dědičná sférocytóza se u jednotlivých pacientů velmi liší. Lékaři rozlišují čtyři základní formy podle závažnosti, které jsou shrnuty níže.
| Forma | Přibližný podíl případů | Jak to obvykle vypadá |
|---|---|---|
| Mírné | 20–30 % | Mírná nebo žádná chudokrevnost; někdy zjištěna až v dospělosti |
| Střední | 60–70 % | Chudokrevnost, žloutenka a zvětšená slezina, často zjištěné v dětství; žlučové kameny jsou časté |
| Středně těžká až těžká | Přibližně 10 % | Všechny středně těžké příznaky spolu s výraznější chudokrevností |
| Závažná | 3–5 % | Život ohrožující chudokrevnost vyžadující pravidelné transfuze; výrazné zvětšení sleziny |
Jak se dědičná sférocytóza diagnostikuje
Diagnóza vychází z osobní a rodinné anamnézy a ze sady krevních testů. Lékaři nejprve nechají provést krevní obraz k potvrzení chudokrevnosti a k hledání vodítek, jako je vysoká střední koncentrace hemoglobinu v erytrocytech (MCHC), která je pro toto onemocnění typická. Nátěr periferní krve umožňuje odborníkovi pozorovat sférocyty pod mikroskopem a počet retikulocytů ukazuje, zda kostní dřeň uvolňuje navíc mladé červené krvinky jako kompenzaci.
K potvrzení, že dochází k rozpadu červených krvinek, laboratoře měří laktátdehydrogenázu, kontrolují bilirubin a testují krevní bílkovinu haptoglobin. Diagnózu pak podporují specializované testy: test vazby eosinu-5-maleinimidu (EMA), test osmotické fragility a test acidifikované glycerolové lýzy – všechny hodnotí, jak snadno se červené krvinky rozpadají. Pokud jsou výsledky nejasné nebo je potřeba zjistit přesnou příčinu, genetické testování odhalí konkrétní variantu.
| Test | Co sleduje |
|---|---|
| Krevní obraz (KO) | Zda je přítomna chudokrevnost a zda je MCHC zvýšená |
| Nátěr periferní krve | Zda jsou sférocyty viditelné pod mikroskopem |
| Počet retikulocytů | Zda kostní dřeň produkuje zvýšené množství mladých červených krvinek |
| Bilirubin, LDH a haptoglobin | Známky rozpadu červených krvinek (hemolýzy) |
| Test vazby EMA | Výsledek průtokové cytometrie silně nasvědčující tomuto onemocnění |
| Osmotická fragilita nebo AGLT | Zda červené krvinky praskají snadněji než normálně |
| Genetické testování (NGS) | Přesná genová varianta zodpovědná za onemocnění |
Léčba a zvládání nemoci
Hereditární sférocytóza není vyléčitelná, ale onemocnění je velmi dobře zvládnutelné a většina lidí žije plnohodnotný, zdravý život. Péče se zaměřuje na podporu tvorby červených krvinek, předcházení komplikacím a jejich včasnou léčbu, pokud nastanou. Protože kostní dřeň pracuje přesčas, aby nahradila ztracené buňky, spotřebovává více folátu; z tohoto důvodu mnoho lidí užívá každodenní doplňky kyseliny listové, zejména při středně těžkém nebo těžkém průběhu onemocnění.
Lidé s těžší anémií mohou potřebovat krevní transfuze a novorozenci s výraznou žloutenkou mohou podstoupit světelnou terapii (fototerapii) ke snížení bilirubinu. Při závažném ničení červených krvinek mohou chirurgové odstranit celou slezinu nebo její část – zákrok nazývaný splenektomie –, který často zmírňuje anémii, protože slezina je místem, kde jsou sférocyty ničeny. Splenektomie je vyhrazena především pro středně těžké až těžké formy onemocnění, protože život bez sleziny zvyšuje dlouhodobé riziko závažných infekcí; nezbytné je předchozí očkování proti pneumokokům, meningokokům a Haemophilus influenzae.
Dlouhodobé sledování se zaměřuje také na žlučové kameny a na důsledky častých transfuzí. U některých lidí, kteří dostávají pravidelné transfuze, se rozvíjí přetížení železem, proto lékaři mohou nařídit kompletní Panel vyšetření železa a v případě potřeby léčbu k odstranění nadbytečného železa.
Kdy navštívit lékaře
Vyhledejte lékařskou pomoc, pokud vy nebo vaše dítě trpíte přetrvávající únavou, bledostí, zežloutnutím očí nebo kůže či bolestí v horní části břicha, která by mohla signalizovat žlučové kameny. Náhlý pokles energie spolu se zhoršující se bledostí může znamenat dočasné zastavení tvorby červených krvinek, někdy vyvolané virovou infekcí, a je třeba ho rychle vyšetřit. Každý, kdo má v rodině výskyt hereditární sférocytózy nebo nevysvětlitelnou chronickou anémii , by to měl zmínit, protože to napomáhá při volbě vyšetření.
Nejnovější vědecké poznatky
Výzkum posledních několika let usnadnil potvrzení diagnózy hereditární sférocytózy i její pochopení. Vynikají dvě témata, která jsou pro pacienty dobrou zprávou.
Za prvé, diagnostika je stále přesnější. Přehledová práce z roku 2025 popisující způsoby identifikace tohoto onemocnění uvádí, že moderní analyzátory krevních buněk nyní automaticky zachycují jemné náznaky a že EMA vazebný test a genetické sekvenování stále více fungují ruku v ruce (Polizzi et al., Int J Lab Hematol, 2025). Co to pro vás znamená: jasnější odpověď z jednoduchého krevního vzorku, často bez pomalejších a náročnějších vyšetření minulosti.
Za druhé, katalog známých genových variant neustále roste. Sekvenování nové generace – technika, která čte „pravopis" mnoha genů najednou – pravidelně odhaluje změny, které dosud nebyly popsány; zpráva z roku 2024 například identifikovala zcela novou variantu v genu SPTB (Wang et al., BMC Med Genomics, 2024). Co to pro vás znamená: i když jsou starší testy neprůkazné, genetické vyšetření dokáže přesně určit příčinu, potvrdit diagnózu, která se v rodině opakuje, a pomoci lékařům odhadnout, jak mírný nebo závažný průběh onemocnění lze očekávat. Výsledky se stále shromažďují na větších skupinách pacientů, takže se předpokládá, že vazby mezi genotypem a fenotypem budou v nadcházejících letech ještě jasnější.
Slovníček pojmů
| Pojem | Definice |
|---|---|
| Sférocyt | Červená krvinka, která místo pružného disku získala kulovitý tvar, a je proto křehká. |
| Hemolýza | Rozpad červených krvinek rychlejší, než je tělo schopno nahradit. |
| Hemolytická anémie | Nedostatek červených krvinek způsobený jejich předčasným rozpadem. |
| Retikulocyt | Mladá červená krvinka nově uvolněná z kostní dřeně. |
| Splenomegalie | Zvětšená slezina. |
| Splenektomie | Chirurgický výkon k odstranění celé sleziny nebo její části. |
| Test vazby EMA | Průtokově cytometrický krevní test používaný k potvrzení hereditární sférocytózy. |
| Test osmotické fragility | Test měřící, jak snadno červené krvinky praskají v zředěném roztoku. |
| Bilirubin | Žlutý pigment uvolňovaný při rozpadu červených krvinek; vysoké hladiny způsobují žloutenku. |
| MCHC | Střední korpuskulární koncentrace hemoglobinu, hodnota krevního obrazu, která bývá u tohoto onemocnění zvýšená. |
Často kladené otázky
Je hereditární sférocytóza závažné onemocnění?
U většiny lidí nikoli. Většina pacientů má mírný nebo středně závažný průběh a normální délku života při jednoduchém sledování. Malá část pacientů trpí těžkou anémií vyžadující pravidelné transfuze nebo operaci. I v těchto případech jsou k dispozici účinné léčebné postupy a výsledky jsou při správném sledování obecně dobré.
Je hereditární sférocytóza druh rakoviny?
Ne. Jde o benigní, dědičnou poruchu membrány červených krvinek. Není to rakovina a v rakovinu se nepřemění. Anémie, kterou způsobuje, vzniká tím, že se červené krvinky rozpadají příliš rychle, nikoli v důsledku jakéhokoli zhoubného bujení v krvi nebo kostní dřeni.
Zdědí moje děti hereditární sférocytózu?
Záleží na způsobu dědičnosti ve vaší rodině. U běžné autozomálně dominantní formy má každé dítě postiženého rodiče přibližně 50% šanci na zdědění tohoto onemocnění. U vzácnější recesivní formy musí pozměněný gen předat oba rodiče. Genetický poradce vám může vysvětlit konkrétní riziko pro vaši rodinu a možnosti testování.
Pomáhá kyselina listová při hereditární sférocytóze?
Ano, může být prospěšná. Protože kostní dřeň tvoří červené krvinky rychleji než obvykle, spotřebovává více folátu. Doplňky kyseliny listové nahrazují to, co se spotřebuje, a podporují zdravou tvorbu červených krvinek – proto je lékaři často doporučují, zejména u středně těžkého nebo těžkého onemocnění. Vždy se řiďte doporučením svého lékaře ohledně dávkování.
Je splenektomie vždy nutná?
Ne. Odstranění sleziny je vyhrazeno především pro středně těžké až těžké případy, kdy anémie výrazně ovlivňuje každodenní život. Mnoho lidí ji nikdy nepotřebuje. Protože slezina pomáhá bojovat s infekcemi, rozhodnutí zvažuje přínosy oproti celoživotně vyššímu riziku infekcí, přičemž se předem podávají očkování.
Jaká je délka života při hereditární sférocytóze?
Většina lidí s hereditární sférocytózou má normální délku i kvalitu života. Při pravidelných kontrolách, podpoře folátem v případě potřeby a včasné léčbě komplikací, jako jsou žlučové kameny, je dlouhodobá prognóza obecně velmi dobrá.
Zdroje
- MedlinePlus Genetics (NIH/NLM): Hereditární sférocytóza
- Cleveland Clinic: Hereditární sférocytóza
- StatPearls (NCBI Bookshelf): Hereditární sférocytóza
- Polizzi A, et al. Overview on Hereditary Spherocytosis Diagnosis. Int J Lab Hematol, 2025
- Wang Y, et al. A novel variant in the SPTB gene underlying hereditary spherocytosis. BMC Med Genomics, 2024
Doporučená literatura
- Normální hodnoty krevních testů
- Abnormální výsledky krevních testů
- Kompletní krevní obraz
- Krevní obraz versus biochemické vyšetření krve
- Krevní test na leukémii
Pochopte své výsledky laboratorních testů s AI DiagMe
Nechte si výsledky vysvětlit během několika minut
Pokud krevní test odhalil anémii nebo známky rozpadu červených krvinek, je užitečné vědět, co každá hodnota znamená, ještě před návštěvou lékaře. AI DiagMe přečte vaše laboratorní výsledky – krevní obraz, počet retikulocytů, bilirubin, LDH nebo haptoglobin – a převede je do jasného, snadno srozumitelného vysvětlení. Je navržen tak, aby vám pomohl porozumět vašim výsledkům a lépe se připravit na otázky pro lékaře; nediagnostikuje onemocnění a nenahrazuje váš zdravotnický tým.