


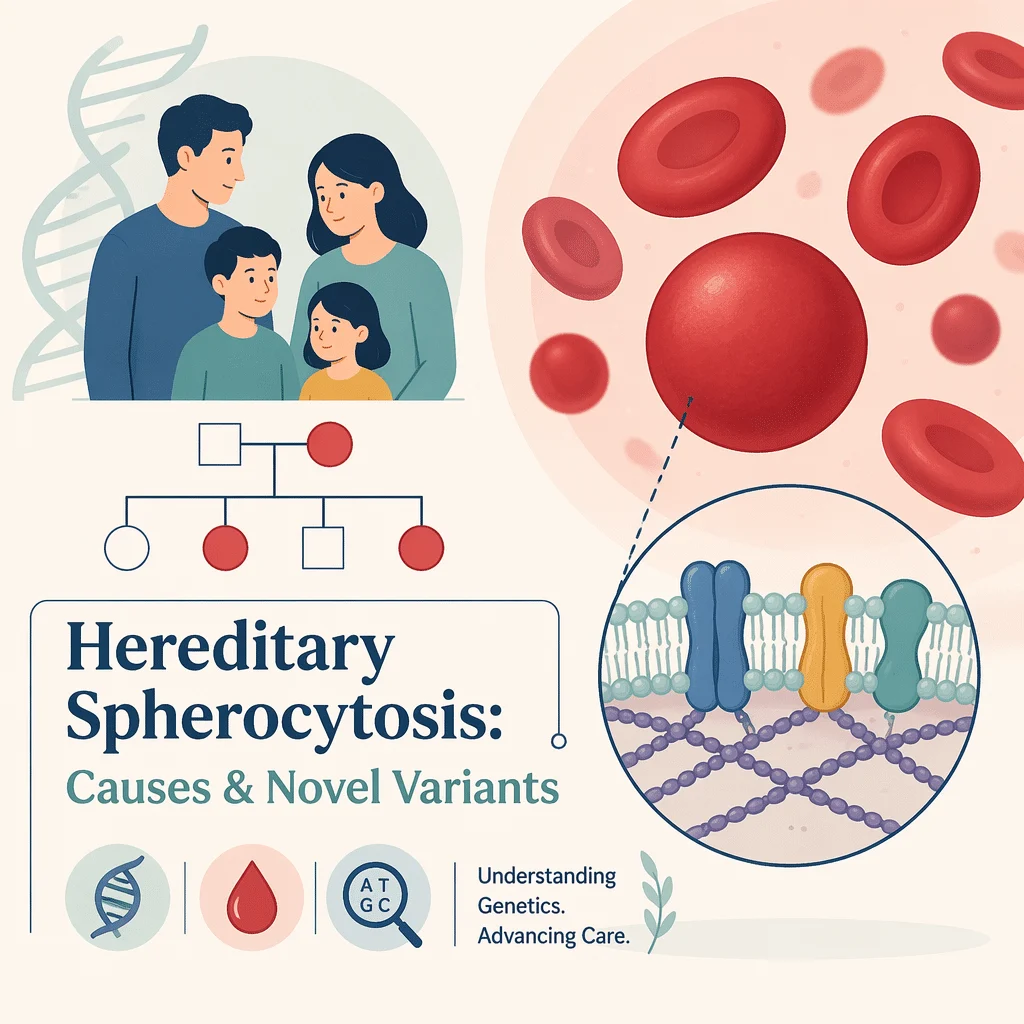
Hereditær sfærocytose er en arvelig blodsykdom der de røde blodcellene mister sin normale, fleksible skiveform og blir til små kuler som brytes ned for tidlig. Denne tidlige nedbrytningen, kalt hemolyse, fører til en langvarig form for anemi, gulfarging av hud og øyne (gulsott) og en forstørret milt. Det er den vanligste arvelige årsaken til hemolytisk anemi hos personer med nordeuropeisk opprinnelse. I denne artikkelen lærer du hva hereditær sfærocytose er, hva som forårsaker den, hvordan leger diagnostiserer den gjennom blodprøver, hvordan den behandles, og hva nyere forskning på nye genvarianter betyr for pasienter og familier.
Hva er hereditær sfærocytose?
Hereditær sfærocytose er en tilstand som rammer membranen til de røde blodcellene – den fleksible ytterveggen som gjør at hver celle kan bøye seg og presse seg gjennom smale blodårer. Ved denne lidelsen er proteinene som holder membranen sammen defekte, slik at cellen ikke kan opprettholde sin vanlige, flattrykte, smultringliknende form. I stedet blir den til en stiv kule, kjent som en sfærocytt.
Disse kulene er skjøre og passerer ikke lett gjennom milten, organet som filtrerer gamle eller skadede røde blodceller. Milten fanger og ødelegger sfærocytter raskere enn benmargen kan erstatte dem. Resultatet er mangel på røde blodceller og en opphopning av nedbrytningsproduktene deres. Hereditær sfærocytose rammer omtrent 1 av 2 000 personer av nordeuropeisk opprinnelse, og den kan oppstå i alle aldre – fra nyfødte til voksne med mildere former.
Hva forårsaker hereditær sfærocytose?
Hereditær sfærocytose skyldes endringer (varianter) i gener som gir instruksjoner for membranproteiner i røde blodceller. Minst fem gener er involvert: ANK1, SPTB, SPTA1, SLC4A1 og EPB42. Til sammen produserer de proteiner med navn som ankyrin, spektrin, bånd 3 og protein 4.2. Når ett av disse proteinene mangler eller er unormalt, mister membranen stabiliteten og cellen kollapser til en kule. Varianter i ANK1-genet utgjør omtrent halvparten av alle tilfeller.
Hvordan den arves
I omtrent tre av fire familier arves hereditær sfærocytose i et autosomalt dominant mønster, noe som betyr at én endret genkopi fra én forelder er nok til å forårsake tilstanden. Sjeldnere følger den et autosomalt recessivt mønster, der et barn arver en endret kopi fra hver av foreldrene. Noen mennesker er de første i familien sin som rammes, fordi endringen oppsto hos dem for første gang. Siden arvemønsteret har betydning for slektninger, utvides testingen ofte til foreldre, søsken og barn.
Symptomer og alvorlighetsgrad
Kjennetegnene ved hereditær sfærocytose skyldes to ting: for få røde blodceller og nedbrytningsproduktene disse cellene etterlater seg. Vanlige tegn er tretthet, blekhet, kortpustethet og rask hjerterytme – de typiske symptomene på anemi. Gulsott er vanlig, særlig hos nyfødte, fordi et pigment kalt bilirubin hoper seg opp når røde blodceller brytes ned. Mange utvikler en forstørret milt, og gallestein er vanlig fordi overskudd av bilirubin kan danne harde avleiringer i galleblæren.
Hereditær sfærocytose varierer mye fra person til person. Leger beskriver fire brede former basert på alvorlighetsgrad, oppsummert nedenfor.
| Form | Omtrentlig andel av tilfellene | Hva det vanligvis ser ut som |
|---|---|---|
| Mild | 20–30 % | Liten eller ingen anemi; oppdages noen ganger først i voksen alder |
| Moderat | 60–70 % | Anemi, gulsott og forstørret milt, ofte oppdaget i barndommen; gallestein er vanlig |
| Moderat til alvorlig | Omtrent 10 % | Alle moderate kjennetegn pluss mer uttalt anemi |
| Alvorlig | 3–5 % | Livstruende anemi som krever regelmessige transfusjoner; betydelig forstørret milt |
Hvordan arvelig sfærocytose diagnostiseres
Diagnosen kombinerer din personlige og familiære sykehistorie med en rekke blodprøver. Legene bestiller først en fullstendig blodtelling for å bekrefte anemi og lete etter tegn som høy gjennomsnittlig korpuskulær hemoglobinkonsentrasjon (MCHC), som er typisk for denne tilstanden. Et perifert blodutstryk lar en spesialist se sfærocytter i mikroskop, og en retikulocyttelling viser om benmargen frigjør ekstra unge røde blodceller for å kompensere.
For å bekrefte at røde blodceller brytes ned, måler laboratoriene laktatdehydrogenase, kontrollerer bilirubin og tester blodproteinet haptoglobin. Spesialiserte tester støtter deretter diagnosen: eosin-5-maleimid (EMA)-bindingstesten, den osmotiske fragilitetstest og den forsurte glyserollysetesten vurderer alle hvor lett røde blodceller brister. Når resultatene er uklare eller en presis årsak er nødvendig, identifiserer genetisk testing den eksakte varianten.
| Test | Hva det sjekker |
|---|---|
| Fullstendig blodtelling (CBC) | Om anemi er til stede og om MCHC er høy |
| Perifert blodutstryk | Om sfærocytter er synlige i mikroskop |
| Retikulocyttelling | Om benmargen produserer ekstra unge røde blodceller |
| Bilirubin, LDH og haptoglobin | Tegn på at røde blodceller brytes ned (hemolyse) |
| EMA-bindingstest | Et flowcytometriresultat som sterkt tyder på tilstanden |
| Osmotisk fragilitet eller AGLT | Om røde blodceller sprekker lettere enn normalt |
| Genetisk testing (NGS) | Den eksakte genvarianten som er ansvarlig |
Behandling og oppfølging
Det finnes ingen kur for arvelig sfærocytose, men tilstanden er svært håndterbar og de fleste lever fullverdige, sunne liv. Behandlingen fokuserer på å støtte produksjonen av røde blodceller, forebygge komplikasjoner og behandle dem raskt når de oppstår. Fordi benmargen jobber på høygir for å erstatte tapte celler, bruker den opp ekstra folat; av denne grunn tar mange daglige folsyretilskudd, særlig ved moderat eller alvorlig sykdom.
Personer med mer alvorlig anemi kan trenge blodtransfusjoner, og nyfødte med uttalt gulsott kan få lysterapi (fototerapi) for å senke bilirubin. Når nedbrytningen av røde blodceller er alvorlig, kan kirurger fjerne hele eller deler av milten – en operasjon kalt splenektomi – som ofte reduserer anemien fordi milten er stedet der sfærocytter brytes ned. Splenektomi forbeholdes hovedsakelig moderat til alvorlig sykdom, fordi det å leve uten milt øker den langsiktige risikoen for alvorlig infeksjon; vaksinasjon mot pneumokokker, meningokokker og Haemophilus influenzae på forhånd er avgjørende.
Langtidsoppfølging overvåker også for gallestein og for virkningene av hyppige transfusjoner. Noen som får regelmessige transfusjoner utvikler jernopphopning, så leger kan bestille en fullstendig jernstatus-prøve og, ved behov, behandling for å fjerne overskudd av jern.
Når du bør oppsøke lege
Oppsøk lege dersom du eller barnet ditt har vedvarende tretthet, blekhet, gulfarging av øyne eller hud, eller smerter i øvre del av magen som kan tyde på gallestein. Et plutselig energifall med tiltagende blekhet kan bety en midlertidig stans i produksjonen av røde blodceller, noen ganger utløst av en virusinfeksjon, og bør undersøkes raskt. Alle med en familiehistorie med hereditær sfærocytose eller uforklart kronisk anemi bør nevne det, fordi det veileder testingen.
Siste vitenskapelige fremskritt
Forskning de siste årene har gjort hereditær sfærocytose enklere å bekrefte og forstå. To temaer skiller seg ut, og begge er gode nyheter for pasienter.
For det første blir diagnosen mer presis. En oversikt fra 2025 om hvordan tilstanden identifiseres beskriver hvordan moderne blodcelleanalysatorer nå automatisk fanger opp subtile ledetråder, og hvordan EMA-bindingstesten og genetisk sekvensering i økende grad brukes side om side (Polizzi et al., Int J Lab Hematol, 2025). Hva dette betyr for deg: et klarere svar fra en enkel blodprøve, ofte uten de tregere og mer tungvinte testene fra tidligere.
For det andre vokser katalogen over kjente genvarianter stadig. Neste generasjons sekvensering – en teknikk som leser stavemåten til mange gener på én gang – avdekker jevnlig endringer som aldri har vært beskrevet før; en rapport fra 2024 identifiserte for eksempel en helt ny variant i SPTB-genet (Wang et al., BMC Med Genomics, 2024). Hva dette betyr for deg: selv når eldre tester er uklare, kan genetisk testing fastslå den eksakte årsaken, bekrefte en diagnose som går i familien, og hjelpe leger med å forutsi hvor mild eller alvorlig tilstanden sannsynligvis vil bli. Disse resultatene samles fortsatt inn i større pasientgrupper, så sammenhengene mellom genotype og fenotype forventes å bli klarere i de kommende årene.
Ordliste
| Begrep | Definisjon |
|---|---|
| Sfærocytt | En rød blodcelle som har blitt kuleformet i stedet for en fleksibel skive, noe som gjør den skjør. |
| Hemolyse | Nedbrytning av røde blodceller raskere enn kroppen klarer å erstatte dem. |
| Hemolytisk anemi | Mangel på røde blodceller forårsaket av at de brytes ned for tidlig. |
| Retikulocytt | En ung rød blodcelle som nylig er frigjort fra benmargen. |
| Splenomegali | En forstørret milt. |
| Splenektomi | Kirurgi for å fjerne hele eller deler av milten. |
| EMA-bindingstest | En flowcytometri-blodprøve som brukes til å bekrefte hereditær sfærocytose. |
| Osmotisk fragilitetstest | En test av hvor lett røde blodceller sprekker i en fortynnet løsning. |
| Bilirubin | Et gult pigment som frigjøres når røde blodceller brytes ned; høye nivåer forårsaker gulsott. |
| MCHC | Gjennomsnittlig korpuskulær hemoglobinkonsentrasjon, en verdi i blodstatus som ofte er forhøyet ved denne tilstanden. |
Ofte stilte spørsmål
Er hereditær sfærocytose alvorlig?
For de fleste er det ikke det. Flertallet har mild eller moderat sykdom og normal forventet levealder med enkel oppfølging. Et lite mindretall har alvorlig anemi som krever regelmessige blodoverføringer eller kirurgi. Selv i disse tilfellene finnes det effektive behandlinger, og utsiktene er generelt gode med riktig oppfølging.
Er hereditær sfærocytose en form for kreft?
Nei. Det er en godartet, arvelig lidelse i de røde blodcellenes membran. Det er ikke kreft og utvikler seg ikke til kreft. Anemien det forårsaker skyldes at røde blodceller brytes ned for raskt, ikke noen form for ondartet vekst i blodet eller benmargen.
Vil barna mine arve hereditær sfærocytose?
Det avhenger av arvemønsteret i din familie. Ved den vanlige autosomalt dominante formen har hvert barn av en berørt forelder omtrent 50 % sjanse for å arve tilstanden. Ved den sjeldnere recessive formen må begge foreldrene overføre et endret gen. En genetisk veileder kan forklare den spesifikke risikoen for din familie og hvilke testmuligheter som finnes.
Hjelper folsyre ved hereditær sfærocytose?
Ja, det kan være nyttig. Fordi benmargen produserer røde blodceller raskere enn normalt, forbrukes det mer folat. Folsyretilskudd erstatter det som brukes opp og støtter sunn produksjon av røde blodceller, noe som er grunnen til at leger ofte anbefaler det, særlig ved moderat eller alvorlig sykdom. Følg alltid råd fra din egen lege om dosering.
Er splenektomi alltid nødvendig?
Nei. Fjerning av milten er i hovedsak forbeholdt moderat til alvorlige tilfeller der anemien påvirker hverdagen betydelig. Mange trenger aldri dette inngrepet. Siden milten bidrar til å bekjempe infeksjoner, veies fordelene mot en livslang økt infeksjonsrisiko, og vaksinasjoner gis på forhånd.
Hva er forventet levealder ved hereditær sfærocytose?
De fleste med hereditær sfærocytose har normal forventet levealder og livskvalitet. Med regelmessige kontroller, folattilskudd ved behov og rask behandling av komplikasjoner som gallestein er de langsiktige utsiktene generelt svært gode.
Kilder
- MedlinePlus Genetics (NIH/NLM): Hereditary spherocytosis
- Cleveland Clinic: Hereditary Spherocytosis
- StatPearls (NCBI Bookshelf): Hereditary Spherocytosis
- Polizzi A, et al. Overview on Hereditary Spherocytosis Diagnosis. Int J Lab Hematol, 2025
- Wang Y, et al. A novel variant in the SPTB gene underlying hereditary spherocytosis. BMC Med Genomics, 2024
Videre lesing
- Normalverdier i blodprøver
- Unormale blodprøveresultater
- En fullstendig blodprøvepakke
- CBC versus CMP blodprøver
- Blodprøven ved leukemi
Forstå laboratorieresultatene dine med AI DiagMe
Få resultatene dine tolket på få minutter
Hvis en blodprøve har vist tegn på anemi eller nedbrytning av røde blodceller, er det nyttig å vite hva hver verdi betyr før legeavtalen. AI DiagMe leser laboratorieresultatene dine – fullstendig blodtelling, retikulocyttelling, bilirubin, LDH eller haptoglobin – og gjør dem om til en tydelig, lettlest forklaring. Tjenesten er laget for å hjelpe deg å forstå resultatene dine og forberede bedre spørsmål til legen din; den stiller ingen diagnoser og erstatter ikke helseteamet ditt.