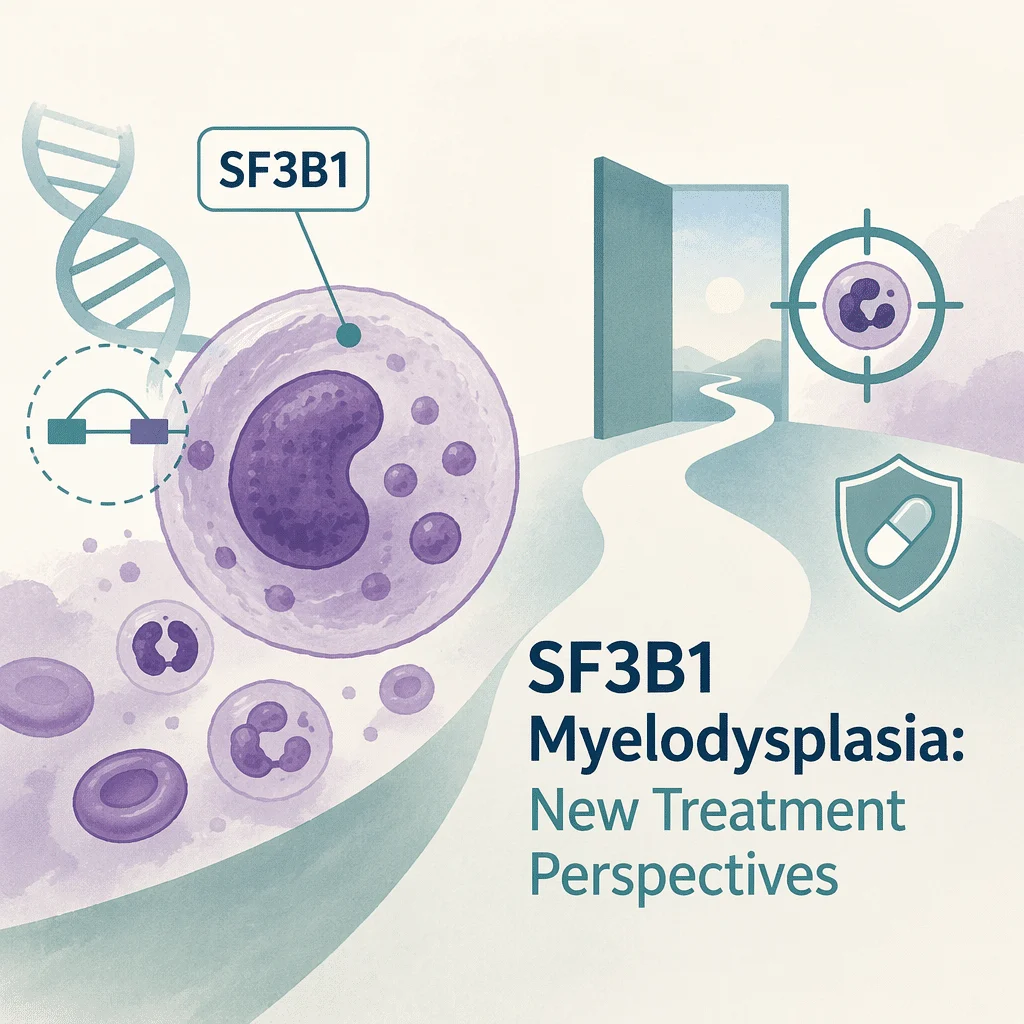
SF3B1 myelodysplasi er en form for myelodysplastisk syndrom (MDS), hvor en ændring i et gen kaldet SF3B1 forstyrrer den måde, knoglemarven danner røde blodlegemer på. Det er en af de mest almindelige og mest genkendelige undertyper af MDS, og den opfører sig typisk som en lavrisiko-sygdom med et langsomt forløb. Det primære problem er vedvarende anæmi, som kan efterlade patienter trætte og afhængige af blodtransfusioner. I denne artikel lærer du, hvad SF3B1 myelodysplasi er, hvorfor mutationen er vigtig, hvordan den diagnosticeres, og hvordan moderne behandlinger — herunder luspatercept og det nyligt godkendte imetelstat — ændrer udsigterne for patienterne.
Hvad er SF3B1 myelodysplasi?
Myelodysplastiske syndromer er en gruppe knoglemarvssygdomme, klassificeret som blodkræft, hvor de stamceller, der normalt modnes til sunde blodlegemer, ikke formår at gøre det. Knoglemarven producerer defekte celler eller for få celler, så blodtallene falder. Når dette sker, kan kroppen ofte ikke danne nok røde blodlegemer, hvilket medfører vedvarende blodmangel.
Ved SF3B1 myelodysplasi er udløseren en ændring i SF3B1-genet. Dette gen er en del af spliceosomkomplekset — cellens redigeringsapparat, der forbereder de genetiske instruktioner, inden proteiner dannes. Når SF3B1 er ændret, går denne redigering galt, jern hober sig op inde i de umodne røde blodlegemer, og knoglemarven danner umodne celler kaldet ringsideroblaster. Slutresultatet er “ineffektiv erytropoiese” — knoglemarven arbejder hårdt, men frigiver for få sunde røde blodlegemer til blodbanen.
Hvorfor SF3B1-mutationen er vigtig
SF3B1-mutationen er ikke blot en laboratoriemæssig detalje. I de internationale klassifikationer af MDS fra 2022 blev en SF3B1-ændring en definerende egenskab for sin egen distinkte undertype, som nogle gange skrives som “MDS med få blaster og SF3B1-mutation”. At gruppere sygdommen efter dens genetik frem for udelukkende efter udseende hjælper læger med at forudsige, hvordan den vil udvikle sig, og med at vælge den rette behandling.
Den gode nyhed er, at MDS med SF3B1-mutation generelt befinder sig i den lavrisiko og mere gunstige ende af spektret. Den er langt mindre tilbøjelig end andre former til hurtigt at udvikle sig til akut myeloid leukæmi, og mange mennesker lever med den i årevis. Den centrale udfordring er at håndtere den kroniske anæmi og konsekvenserne af gentagne transfusioner frem for at bekæmpe en aggressiv kræftsygdom.
Symptomer og diagnosticering
Da kerneproblemet er anæmi, er de hyppigste symptomer træthed, bleghed, åndenød og hurtigere hjerteslag. Mange mennesker har det godt i lang tid og opdages først, når en rutinemæssig blodprøve viser et lavt antal røde blodlegemer. Efterhånden som produktionen af røde blodlegemer falder yderligere, bliver træthed typisk mere mærkbar.
Diagnosen starter med blodprøver. Lægerne bestiller en fuldstændig blodtælling for at måle de forskellige blodceller og bekræfte anæmi, og de måler ofte laktatdehydrogenase og andre markører for at forstå, hvordan knoglemarven fungerer. At bekræfte MDS kræver dog en knoglemarvsbiopsie, hvor en lille prøve af marven undersøges under mikroskop. Ved SF3B1-myelodysplasi viser denne prøve typisk ringsideroblaster, og genetisk testning identificerer derefter selve SF3B1-mutationen, hvilket sikrer diagnosen og afklarer undertypen.
Behandlingsmuligheder
Der findes ingen enkelt kur mod lavrisiko-MDS ud over en stamcelletransplantation, som primært er forbeholdt højrisikosygdom. I stedet sigter behandlingen af SF3B1-myelodysplasi mod at korrigere anæmien, reducere behovet for blodtransfusioner og beskytte livskvaliteten. Flere behandlingsmuligheder er nu tilgængelige, og valget afhænger af faktorer som dit erythropoietin (EPO)-niveau og om tidligere behandlinger er holdt op med at virke.
| Behandling | Sådan hjælper det | Typisk rolle |
|---|---|---|
| Erytropoiese-stimulerende midler (ESA) | Stimulerer knoglemarven til at producere flere røde blodlegemer | Afprøves ofte som første valg, når EPO-niveauet ikke er for højt |
| Luspatercept | Hjælper røde blodlegemer i det sene modningsstadium med at færdigmodnes | En foretrukken mulighed ved SF3B1- eller ringsideroblast-anæmi i mange tilfælde |
| Imetelstat (Rytelo) | Retter sig mod de unormale knoglemarvsceller | En mulighed, når ESA'er holder op med at virke (FDA-godkendt 2024) |
| Transfusion af røde blodlegemer | Erstatter manglende røde blodlegemer direkte | Støttende behandling ved symptomgivende anæmi |
| Jernkelering | Fjerner overskydende jern efterladt af transfusioner | Anvendes, når jernophobning opstår |
| Stamcelletransplantation | Erstatter de blodproducerende celler | Overvejes primært ved højrisikosygdom |
Håndtering af transfusioner og jernophobning
For mange mennesker med SF3B1-myelodysplasi er regelmæssige transfusioner af røde blodlegemer en vigtig del af behandlingen. De lindrer hurtigt symptomerne på anæmi, men de har en skjult pris: hver blodpose tilfører jern, og kroppen har ingen naturlig måde at slippe af med overskuddet på. Over måneder og år kan dette jern ophobes i hjertet, leveren og andre organer.
For at holde styr på dette overvåger lægerne ferritin og kan bestille en komplet jernstatuspanel for at vurdere, hvor meget jern der er lagret i kroppen. Når niveauerne stiger, kan personer, der modtager hyppige transfusioner, udvikle jernoverskud, og et jernfjernende lægemiddel (kelationsterapi) kan tilføjes. Dette er én grund til, at behandlinger, der reducerer behovet for blodtransfusioner, er så værdifulde: færre transfusioner betyder mindre jern at håndtere.
Hvornår skal du kontakte en læge
Tal med en sundhedsprofessionel, hvis du har vedvarende træthed, bleghed eller åndenød, eller hvis en blodprøve har vist et lavt antal røde blodlegemer, der ikke normaliserer sig. Har du allerede fået diagnosen MDS, skal du straks rapportere ny eller forværret træthed, usædvanlige blå mærker, blødning eller gentagne infektioner, da disse kan signalere en ændring i dine blodtal, som dit behandlingsteam vil undersøge.
Seneste videnskabelige fremskridt
Forskning i de seneste år har ændret forståelsen og behandlingen af SF3B1-myelodysplasi. Tre udviklinger skiller sig ud, og hver af dem er opmuntrende for patienter.
For det første defineres sygdommen nu ud fra dens genetik. De internationale klassifikationer fra 2022 gjorde SF3B1-mutationen til et definerende kendetegn for en særskilt, generelt lavrisiko-MDS-undertype, og opdaterede risikoværktøjer inddrager molekylære resultater i prognosen (Garcia-Manero, Am J Hematol, 2023; Hasserjian et al., Blood, 2023). Hvad det betyder for dig: din mutation placerer dig i en gruppe, der typisk har et langsommere forløb, og den peger dit behandlingsteam i retning af de behandlinger, der med størst sandsynlighed vil hjælpe.
For det andet er et lægemiddel, der direkte målretter sig mod anæmien, blevet en foretrukken mulighed. Luspatercept — en behandling, der hjælper røde blodlegemer i de sene modningsstadier med at færdigmodnes — er nu et foretrukket førstevalg ved transfusionsafhængig lavrisiko-MDS med en SF3B1-mutation eller ringsideroblaster, når EPO-niveauet ikke er for højt, baseret på et stort sammenlignende forsøg (Battaglia et al., Curr Treat Options Oncol, 2024). Hvad det betyder for dig: en reel mulighed for at have brug for færre transfusioner — og nogle gange ingen i en periode.
For det tredje er en helt ny klasse af lægemidler ankommet. I juni 2024 godkendte FDA imetelstat (Rytelo), en telomerasehæmmer, til lavrisiko-MDS med transfusionsafhængig anæmi hos personer, der ikke længere responderer på ESA'er. I det primære forsøg klarede sig ca. 4 ud af 10 patienter sig mindst 8 uger uden behov for transfusion, sammenlignet med langt færre i placebogruppen (U.S. FDA, 2024). Hvad det betyder for dig: endnu en måde at reducere transfusioner på — og dermed den jernoverskudsbelastning, de forårsager — når tidligere muligheder er udtømt. Disse tilgange undersøges stadig i større grupper, og ikke alle muligheder passer til alle patienter, så den rette plan er altid individuel.
Ordliste
| Begreb | Definition |
|---|---|
| SF3B1 | Et gen i spliceosomkomplekset; når det er ændret, forstyrrer det produktionen af røde blodlegemer ved MDS. |
| Myelodysplastisk syndrom (MDS) | En gruppe knoglemarvskræftformer, hvor blodceller ikke modnes normalt. |
| Ringsideroblaster | Umodne røde blodlegemer med en ring af jernaflejringer, set i knoglemarven. |
| Ineffektiv erytropoiese | Når knoglemarven danner røde blodlegemer, men for få sunde celler når ud i blodet. |
| Spliceosom | Den cellulære maskine, der redigerer genetiske instruktioner, inden proteiner dannes. |
| Erytropoiese-stimulerende middel (ESA) | Et lægemiddel, der stimulerer kroppen til at danne flere røde blodlegemer. |
| Luspatercept | En behandling, der hjælper sene røde blodceller med at modnes og dermed reducerer behovet for blodtransfusioner. |
| Imetelstat | Et telomerasehæmmende lægemiddel (Rytelo) til transfusionsafhængig MDS med lav risiko. |
| Transfusionsafhængighed | At have behov for regelmæssige blodtransfusioner for at holde niveauet af røde blodlegemer tilstrækkeligt. |
| Jernophobning | En ophobning af overskydende jern, ofte som følge af gentagne blodtransfusioner. |
Ofte stillede spørgsmål
Hvad betyder en SF3B1-mutation ved MDS?
Det betyder, at sygdommen falder inden for en specifik, genetisk defineret undertype af myelodysplastisk syndrom. SF3B1-muteret MDS er normalt lavrisiko, har tendens til at udvikle sig langsomt og er tæt forbundet med ringsideroblaster i knoglemarven. Kendskab til mutationen hjælper lægerne med at forudsige det sandsynlige forløb og vælge behandlinger rettet mod anemien.
Er SF3B1-myelodysplasi en kræftsygdom?
Myelodysplastiske syndromer klassificeres som kræftsygdomme i knoglemarven. Den SF3B1-muterede form er dog generelt en af de mindst aggressive typer og har langt mindre risiko end MDS med høj risiko for at udvikle sig til akut leukæmi. Mange lever med sygdommen i årevis, og behandlingen er fokuseret på at håndtere anemien.
Hvad er ringsideroblaster?
Ringsideroblaster er umodne røde blodlegemer, hvori jern har hobet sig op i en ring omkring cellens centrum. De er et kendetegn ved SF3B1-muteret MDS og ses, når en knoglemarvsbiopsie undersøges og farves specielt for jern. Deres tilstedeværelse understøtter diagnosen af denne undertype.
Hvor længe kan man leve med SF3B1-myelodysplasi?
Udsigterne varierer fra person til person, men lavrisiko SF3B1-muteret MDS har generelt en gunstig prognose, og mange lever i årevis med god livskvalitet. Forventet levetid afhænger af den samlede risikoscore, alder, andre helbredstilstande og hvor godt anemien er under kontrol. Din hæmatolog kan forklare, hvad du kan forvente i din situation.
Kan anemien behandles uden blodtransfusioner?
Ofte ja. Erytropoiese-stimulerende midler, luspatercept og, mere for nylig, imetelstat kan alle hæve niveauet af røde blodlegemer og reducere eller fjerne behovet for blodtransfusioner hos mange patienter. Det bedste valg afhænger af dit EPO-niveau og om tidligere behandlinger er holdt op med at virke. Blodtransfusioner er fortsat tilgængelige som støttende behandling, når det er nødvendigt.
Hvorfor overvåger læger jernniveauer?
Da gentagne blodtransfusioner tilfører jern, som kroppen ikke let kan fjerne, følger læger markører som ferritin for at holde øje med jernoverskud. Hvis jern ophobes, kan det over tid påvirke hjerte og lever, og derfor kan en jernfjernende (chelation) behandling blive tilføjet. At reducere behovet for transfusioner er en anden måde at begrænse denne ophobning på.
Kilder
- National Cancer Institute (NIH): Behandling af myelodysplastiske syndromer (PDQ)
- Cleveland Clinic: Myelodysplastisk syndrom
- U.S. FDA: Godkendelse af imetelstat til lavrisiko MDS (2024)
- Garcia-Manero G. Myelodysplastiske syndromer: 2023-opdatering. Am J Hematol, 2023
- Hasserjian RP, et al. Diagnose og klassifikation af myelodysplastiske syndromer. Blood, 2023
- Battaglia MR, et al. Behandling af anæmi ved lavrisiko MDS. Curr Treat Options Oncol, 2024
Videre læsning
- En komplet blodprøvepakke
- Unormale blodprøveresultater
- Normalværdier for blodprøver
- Blodprøven for leukæmi
- Myelomatose
Forstå dine laboratoriesvar med AI DiagMe
Få dine resultater forklaret på få minutter
Hvis en blodprøve har vist anæmi eller et lavt antal røde blodlegemer, er det en god idé at forstå, hvad hver enkelt værdi betyder, inden du møder din specialist. AI DiagMe læser dine laboratorieresultater — en komplet blodtælling, ferritin, jernstudier eller laktatdehydrogenase — og omsætter dem til en klar, letforståelig rapport. Den er designet til at hjælpe dig med at forstå dine resultater og forberede spørgsmål til dit behandlingsteam; den stiller ikke diagnoser og erstatter ikke din læge.